
全国客服热线:
153-1370-2523
153-1370-2523
 Graphical Abstract
1. 引言
对高性能锂离子电池的需求推动了可扩展合成方法的发展,这些方法能够生产电化学活性纳米结构硅。这种日益增长的需求促使人们对寻找替代硅源产生了浓厚兴趣,以降低经济和环境成本。最近的研究表明,可以从低成本的钠钙玻璃中生产太阳能级硅,这突显了除电池应用外,人们对可持续硅原料的更广泛兴趣[1,2]。镁热还原是从二氧化硅()模板直接合成这些纳米结构的主要技术 [SiO2SiO23]一种高度可扩展的二氧化硅前驱体是埃洛石,这是一种天然存在的粘土,经过预处理可产生中空、高比表面积的二氧化硅纳米管,随后还原生成硅,从而避免了使用硅烷的自下而上方法[4,5].
通常,通过镁热还原法达到电池级纯度需要进行化学提纯,依赖于氢氟酸(HF)蚀刻[3,6,7]。研究人员已将HF蚀刻作为一种通用方案,用以解决三个关键材料挑战:(1) 硅化物的转化不完全[8],(2) 硅酸镁(MgSiO) [249]的形成,以及(3) 表面硅的自然氧化[7]。虽然HF能有效解决这些问题,但它会降低工艺收率,从而从根本上限制了商业可行性[8,10]。任何作为未反应的元素硅被捕获或被消耗形成不希望的副产物,都会因HF蚀刻而永久溶解并损失。此外,HF蚀刻并非完全选择性;它会主动攻击并消耗高比表面积的硅,从而进一步降低产率 [SiO2SiO27,11]。因此,要实现可扩展的高收率工艺,需要对还原过程进行全面的重新设计。
第一个关键挑战是未反应二氧化硅的持续存在,因为完全转化受限于镁(无论是气态还是液态)完全渗透前驱体基质的能力。先前的研究表明,该反应受扩散限制约束,并提出新形成的硅和氧化镁(MgO)的积累会形成物理屏障,从而屏蔽未反应的核心[12]。Barati等人观察到,在2小时的反应时间内转化速率明显减慢,这表明延长反应时间似乎不会显著提高产率[13].
镁热还原过程中形成的最常见副产物是硅化镁()和。这些副产物的形成和缓解在文献中已有详尽记载。在足够高的温度下,已证明可轻易转化回硅 [Mg2SiMg2SiMg2SiO4Mg2SiO4Mg2SiMg2Si14]。类似地,可以通过盐酸(HCl)蚀刻从产品中轻松溶解。另一方面,能够抵抗HCl蚀刻工艺,且不易被还原回硅[Mg2SiMg2SiMg2SiO4Mg2SiO49]。因此,一旦形成,就很难将其与目标硅分离。Mg2SiO4Mg2SiO4
先前的研究已将……的形成与过量热量积累联系起来。Shi等人利用差示扫描量热法将浓度与系统的升温速率相关联,发现较高的升温速率会导致成比例较高的最终浓度。他们得出结论,快速的热量积累会导致……浓度增加[图文摘要Mg2SiO4Mg2SiO4Mg2SiO4Mg2SiO4Mg2SiO4Mg2SiO4Mg2SiO4Mg2SiO415].
由于二氧化硅的镁热还原反应是高度放热的,在大批量还原过程中热量会迅速积聚,从热力学上驱动了的形成 [Mg2SiO4Mg2SiO43]。因此,研究人员尝试将缓慢的升温速率与其他缓解策略相结合。例如,可以通过在500 °C的较低温度下进行还原来抑制的形成 [Mg2SiO4Mg2SiO416]。或者,其他研究尝试通过用惰性盐(如NaCl)稀释前驱体基质来充当散热器,从而控制放热反应 [17,18]。尽管取得了这些进展,但尚未证明存在一种能够抑制且与加热斜率无关的降温方案。因此,目前的研究仍依赖于低斜率和较小的批次规模来限制热量积累[Mg2SiO4Mg2SiO43,8,14,16]。然而,这种方法本质上需要延长处理时间,从而形成限制商业化规模扩展的瓶颈。
此外,还原过程中产生的硅在标准操作和合成后处理期间会发生快速的表面再氧化。这种氧化本质上是由长时间暴露于水和空气中引起的。在标准的水性后处理环境中,这种氧化的表面硅以及来自埃洛石前驱体的任何未反应的二氧化硅可能会在随后的HF蚀刻过程中溶解,从而产生电化学活性产物[19]。虽然观察到在HF处理后氧化层不会明显重新形成,但依赖此方法从根本上损害了工艺的可扩展性、安全性和最终材料产率。
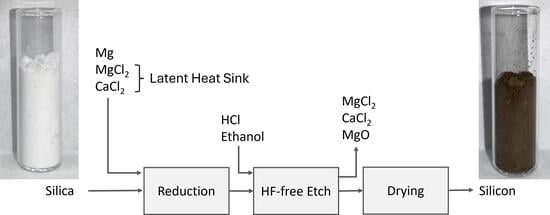
这项工作展示了一种改进的工艺,通过三项主要改进,直接从伊利石衍生的二氧化硅中合成高产率、电池级硅。首先,减小颗粒尺寸可最大限度减少未反应的二氧化硅。其次,氯化钙-氯化镁()盐混合物通过其融合潜热吸收反应释放的热量。由于该盐混合物在反应启动后不久即熔化,它减少了所需的盐质量,抑制了形成,并能实现快速加热速率。最后,使用乙醇基溶剂进行后续的HCl蚀刻可限制表面氧化,从而在无需HF蚀刻的情况下获得电化学活性硅。CaCl2-MgCl2CaCl2-MgCl2Mg2SiO4Mg2SiO4
为了开发这一工艺,研究人员在多种反应器配置中评估了镁热还原的反应动力学。在石英管反应器中进行的初步还原实现了反应传播的原位可视化。由于热量积聚会驱动的形成,随后的实验采用了不同直径的井,以研究散热与形成。随后使用石墨坩埚评估了规模化批量合成。最后,通过改变后处理条件,评估了还原后蚀刻对硅表面氧化的影响。Mg2SiO4Mg2SiO4Mg2SiO4Mg2SiO42. 材料与方法
2.1. 材料
埃洛石粘土(DRAGONITE)购自Applied Minerals, Inc.(美国犹他州尤里卡)。Applied Minerals提供了两种不同粒径的颗粒,其为和。镁粉(98%)、无水氯化钙(,97%)、无水氯化镁(,98%)和氯化钠(NaCl,99%)购自Sigma-Aldrich(美国密苏里州圣路易斯)。盐酸(HCl,37%)、氢氟酸(HF,5%)和乙醇(95%)购自Fisher Scientific(美国马萨诸塞州沃尔瑟姆)。炭黑购自MSE Supplies(美国亚利桑那州图森),聚酰亚胺(PI)粘结剂购自Ensinger(奥地利伦辛),N-甲基-2-吡咯烷酮(NMP)购自Luna Solutions(美国德克萨斯州帕萨迪纳)。除非另有说明,所有化学试剂均按原样使用,未经进一步纯化。TMD90D9020μm20μm3μm3μmCaCl2CaCl2MgCl2MgCl22.2. 埃洛石的前处理
埃洛石粘土最初在常压环境下于700C 4小时。这种高温热处理是启动铝硅酸盐骨架脱羟基反应所必需的[°°20]。为了分离所需的高比表面积二氧化硅模板,随后对煅烧粘土进行选择性脱铝处理。将50克煅烧埃洛石分散在玻璃容器中350毫升的8 M盐酸水溶液中。悬浮液在60C,持续24小时。所得二氧化硅通过离心回收,并经过重复的洗涤循环——包括上清液倾倒、去离子水重悬以及随后的离心——直到上清液达到近中性pH值(>5)。纯化的二氧化硅沉淀物随后在常温烘箱中于120C下干燥4小时,以制得近乎纯净的二氧化硅粉末。°°°°2.3. 硅的合成
使用研钵和研杵混合二氧化硅和镁粉制备了基础前驱体混合物,其中镁过量20%(化学计量比)。在对照实验中,该基础混合物被直接读档至反应器中。对于含有盐类的还原反应,基础混合物与两种盐混合物之一结合:要么是NaCl和,要么是和。所选的盐混合物使用研钵和研杵与基础前驱体混合,随后被读档至指定反应器中进行合成。MgCl2MgCl2CaCl2CaCl2MgCl2MgCl2
该系统采用了69% NaCl与31%的质量比,而系统则采用了23%与77%的质量比这些特定成分是根据共晶相图选定的,旨在将目标液相线温度设定为675。C之间迅速加速[C [NaCl-MgCl2NaCl-MgCl2MgCl2MgCl2CaCl2-MgCl2CaCl2-MgCl2CaCl2CaCl2MgCl2MgCl2°°21].2.4. 反应器几何形状与热处理
在多种不同反应器几何形状的矩阵中进行了镁热还原实验,每种配置均经过精心选择,以探究特定的反应动力学。初始还原实验采用6.4毫米石英管反应器,以便对反应传播进行原位观察。为了研究反应物床直径如何影响局部热量积聚,使用带有不同直径(3.2、6.4、9.5、12.7和19毫米)钻孔阵列的不锈钢板进行了单独实验。前驱体混合物被装入这些孔中,并用另一块板覆盖。最后,为了进行宏观放大生产并合成足够用于电化学评估的活性材料,使用配备松盖的100毫升和500毫升圆柱形石墨坩埚进行了批量还原。
在不锈钢井板和石墨坩埚中完成的还原反应是在受控气氛炉中进行的。加热前,用氮气彻底吹扫炉膛以建立惰性环境。这些实验采用了两种不同的工艺条件。在第一种条件下,炉膛以5℃/min的升温速率加热至650℃的目标温度,并等温保持1小时,随后自然冷却至室温。在第二种条件下,炉膛以30℃/min的升温速率加热至650C. 达到此目标温度后,立即停止主动加热,使炉子冷却,期间不进行任何等温保温。°°°°°°°°
在石英管反应器中完成的实验是分开进行的。将受控电流通入缠绕在石英管上的镍铬丝,直到石英管外壁达到约700摄氏度。由于这些特定的还原反应是在环境大气条件下进行的,石英管的两端都填充了氯化钠,以充当物理缓冲层并帮助控制热失控风险。还原完成后,切断电流,让粉末冷却至室温。°°2.5. 还原后纯化与溶剂方案
还原后,从石墨坩埚中提取出中间产物。为了系统地减少水溶液接触,评估了四种不同的还原后纯化方案,具体的蚀刻剂成分、搅拌时间和洗涤介质汇总于表1.
表1。还原后纯化方案摘要。
在所有方法中,中间体粉末在指定蚀刻剂中室温搅拌,随后洗涤至上清液pH > 5。对于标准水基准(协议I),此洗涤过程完全使用去离子水进行。为了评估粉末基质中残留水的活性置换,协议II采用了相同的水基蚀刻,但增加了最终的溶剂交换步骤,即粉末在乙醇中进行两次重悬并离心回收。为了进一步抑制钝化层的形成,方案III和IV完全转而使用以乙醇为主的蚀刻剂,该蚀刻剂是通过将12 M浓盐酸稀释到乙醇中制备而成的。
在各自的蚀刻和离心循环之后,将纯化后的粉末干燥,以确保完全去除残留溶剂。通过方案II、III和IV处理的粉末在通风橱中自然蒸发过夜,随后在90摄氏度真空条件下最终干燥24小时。然而,为了适应水较慢的蒸发速率,通过方案I处理的粉末需要修改方案,改为在90摄氏度空气中干燥12小时,然后再进行真空干燥。°°°°
作为对比,通过对协议I硅进行氢氟酸(HF)蚀刻制备了基准样品。将硅粉分散在5 wt%的HF溶液中并搅拌1小时。蚀刻过程结束后,回收的硅用乙醇洗涤,直到上清液达到.pH>5pH>52.6. 材料表征
使用NETZSCH STA 449 F5 Jupiter同步热分析仪进行差示扫描量热法(DSC)测试。将含有5.5毫克镁和5.5毫克二氧化硅的样品放入密封坩埚中,在氩气气氛下,以10摄氏度/分钟的升温速率从28摄氏度加热至650摄氏度,随后在650摄氏度下保温3小时C. 得到的扫描热分析图用于确定反应起始温度,并指导后续实验中反应条件的筛选。2°°°°°°°°
比表面积通过Micromeritics TriStar 3000比表面积分析仪进行氮气吸附测量测定。产品粉末的比表面积基于Brunauer–Emmett–Teller (BET)方法,采用五点等温线进行计算。
Specific surface area was determined via nitrogen adsorption measurements using a Micromeritics TriStar 3000 Surface Area Analyzer. The surface area of the product powders was calculated based on the Brunauer–Emmett–Teller (BET) method using a five-point isotherm.
使用X射线衍射(XRD)进行物相鉴定和定量分析,包括确定结晶Si和Mg的SiO物相含量。测量在配备Cu X射线源的Malvern PANalytical X’Pert Pro粉末衍射仪上进行(Å)。射线管运行参数为45 kV和40 mA。光学配置包括0.02 rad索勒狭缝、15 mm遮光板、0.5固定发散狭缝、入射光束侧的1抗散射狭缝,以及0.5在衍射光束侧安装了可编程防散射狭缝。粉末采用背装料技术填充至深2 mm、直径27 mm的样品管中,以最大限度减少择优取向。扫描范围从15到120步长为0.008356.24